


Seltene Systemerkrankung Hypophosphatasie: früh erkennen, gezielt behandeln
09.09.2025 14:23
Hypophosphatasie (HPP) ist eine seltene Systemerkrankung, deren Symptome vielfältig sind und oft anderen, z. B. rheumatischen Erkrankungen ähneln. Das kann zu Fehl- und verzögerten Diagnosen führen – mit schwerwiegenden Folgen für die Betroffenen. Eine frühe Diagnose ist wichtig, denn HPP ist zwar nicht heilbar, aber behandelbar.
Sie kann mit einem einfachen Bluttest erkannt werden, und ist eine wichtige Differentialdiagnose bei einer Vielzahl von Beschwerden. Seit 10 Jahren ist mit Strensiq® (Asfotase alfa) eine sichere und wirksame Enzymersatztherapie für HPP Patient:innen mit den ersten Symptomen im Kindes- und Jugendalter zur Behandlung der Knochenmanifestationen verfügbar, die deren Zukunft entscheidend verbessern kann. [1]
Die seltene, erbliche Systemerkrankung Hypophosphatasie (HPP) wird durch eine mangelnde Aktivität des Enzyms alkalische Phosphatase (AP) verursacht, das unter anderem eine wesentliche Rolle beim Aufbau der Knochen spielt. [2-7] Die verminderte AP-Aktivität verhindert nicht nur die normale Knochenmineralisierung, sondern führt durch Anreicherung von Enzymsubstraten zu einer Vielzahl systemischer und funktioneller Beschwerden. [2-7] HPP kann bei Frauen und Männern jeden Alters auftreten und sich bereits im Säuglingsalter manifestieren. HPP kann mit einer hohen Krankheitslast einhergehen. [8-10] Die Symptome sind äußerst vielfältig und betreffen unter anderem das muskuloskelettale System, den Magen Darm-Trakt, die Nieren sowie die Zähne und das Nervensystem. [11] Insbesondere bei Säuglingen können lebensbedrohliche Verläufe mit Krampfanfällen und Atemversagen auftreten. [12-14]
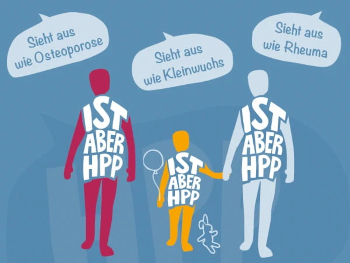
Um das Bewusstsein für die Erkrankung HPP zu steigern, haben die Patientenorganisation HPP Deutschland e.V. und Alexion die Awareness-Initiative „Sieht aus wie… ist aber HPP“ ins Leben gerufen. Mehr Informationen erhalten Sie hier: https://alexion.de/therapiegebiete/seltene-stoffwechselerkrankungen/hypophosphatasie/hpp-awareness
Chamäleon HPP – Symptomvielfalt erschwert die Diagnosestellung
Neben wiederholten und schlecht heilenden Knochenbrüchen sowie Deformitäten und Wachstumsstörungen infolge der gestörten Knochenmineralisierung können Betroffene an vielfältigen weiteren Beschwerden leiden. Dazu zählen ein frühzeitiger Zahnverlust, Muskel-, Gelenk- und Knochenschmerzen, eine verringerte Nierenfunktion sowie unspezifische Symptome wie Fatigue und Kopfschmerzen. [11] Aufgrund dieser Symptomvielfalt ist es oft schwierig, die Systemerkrankung HPP zu erkennen – häufig wird sie z. B. mit rheumatischen Erkrankungen oder Osteoporose verwechselt. [5,15] Es können Jahre vergehen, bis die richtige Diagnose gestellt wird. [5,15]
Frühe Diagnose wichtig: Hypophosphatasie als Differentialdiagnose berücksichtigen
HPP ist zwar nicht heilbar, aber behandelbar. Umso wichtiger sind für die Patient:innen eine frühe und korrekte Diagnose sowie ein frühzeitiger Therapiebeginn. Vor diesem Hintergrund sollte HPP als Differentialdiagnose u. a. bei Verdacht auf eine rheumatische Erkrankung in den diagnostischen Blick rücken. Ein einfacher Bluttest kann den Weg zur richtigen Behandlung ebnen. Denn ist die Aktivität des Enzyms alkalische Phosphatase (AP) anhaltend erniedrigt, kann die Diagnose HPP in Zusammenschau mit klinischen Befunden und ggf. ergänzenden Substratbestimmungen gestellt werden. [5,16]
Seit 10 Jahren Enzymersatztherapie mit Strensiq® (Asfotase alfa)
Mit der Zulassung von Asfotase alfa, einer Langzeit-Enzymersatztherapie steht seit 10 Jahren eine kausale Behandlung der HPP zur Verfügung, die das fehlerhafte Enzym AP ersetzt. [1] Dabei ist Asfotase alfa die bis dato einzige zugelassene kausale Therapie zur Behandlung von Knochenmanifestationen bei Kindern und Erwachsenen mit HPP, bei denen die ersten Symptome im Kindes- und Jugendalter aufgetreten sind. [1] Für HPP-Patient:innen verbessert die Therapie mit Asfotase alfa nicht nur Knochenmineralisierung, Wachstum, Mobilität und Lebensqualität, auch eine Schmerzreduktion wird erreicht und die Überlebenschancen der betroffenen Säuglinge durch eine Reduktion der Beatmungsabhängigkeit steigen. [1,3,5,17-22] Und dies bei guter Verträglichkeit von Asfotase alfa, wie in klinischen Studien mit einer Laufzeit von bis zu über 7 Jahren belegt ist. [1]
Asfotase alfa verbessert Knochenmineralisierung und Wachstum
Die Behandlung mit Asfotase alfa führte nicht nur bei Säuglingen zu einer verbesserten Knochenmineralisierung [23], auch bei Kindern und Jugendlichen, die mit Asfotase alfa behandelt wurden, bildeten sich die HPP-induzierten Knochenveränderungen zurück und es kam zu einem signifikanten Aufholwachstum. [24,25] Bei Erwachsenen mit HPP konnte eine signifikant verkürzte Latenzzeit der Mineralisierung festgestellt werden, was auf eine verbesserte Knochenmineralisierung hinweist. [26-28]
Höhere Mobilität und Lebensqualität
Bei Kindern und Jugendlichen mit HPP und einer verringerten Mobilität gemessen im 6 Minuten-Gehtest, kam es bereits nach 6 Monaten Behandlung mit Asfotase alfa zu einer signifikanten Zunahme der Gehstrecke und im weiteren Verlauf zu einer anhaltenden Normalisierung der Gehstrecke. [24,25] Bei erwachsenen Patient:innen konnte ebenfalls eine Normalisierung der Gehstrecke erreicht werden. [26] Bereits nach 6 Monaten Behandlung verbesserte sich zudem die Lebensqualität bei erwachsenen HPP-Patient:innen deutlich und stieg im weiteren Behandlungsverlauf weiter an. [22]
Bessere Atemfunktion und verlängertes Überleben bei Kindern
Neugeborene und Kinder mit schwerer HPP versterben häufig an respiratorischen Komplikationen. Die Therapie mit Asfotase alfa verbesserte bei Säuglingen und Kleinkindern mit HPP im Vergleich zu einer historischen, nicht kausal behandelten Kontrollgruppe die Atemfunktion und führte zu einer signifikanten Verlängerung des Überlebens (p<0,0001). [29]
Über HPP
Hypophosphatasie oder kurz HPP ist eine erbliche Systemerkrankung, die sich auf Knochen und andere Körperfunktionen auswirkt. Patient:innen mit Hypophosphatasie haben Probleme, stabile Knochen zu bilden und leiden oft an Muskel- und Gelenkschmerzen sowie an Muskelschwäche. Symptome können zudem an Zähnen, Nieren und im Gehirn auftreten, insbesondere bei Säuglingen kann auch die Lunge betroffen sein. Auch Depressionen, Kopfschmerzen und Ängstlichkeit können auftreten. HPP ist eine seltene Erkrankung. Sie kann alle Geschlechter jeder Altersgruppe, vom Säuglings- bis ins Erwachsenenalter, treffen. Bei einigen HPP-Patient:innen wird die Diagnose bereits in der Kindheit gestellt, bei anderen erst im Erwachsenenalter (obwohl die Beschwerden möglicherweise schon im Kindesalter auftraten). Hypophosphatasie kann mit anderen Erkrankungen, die ähnliche Symptome haben, wie z.B. rheumatische Erkrankungen, Osteoporose und Kleinwuchs, verwechselt werden. Deshalb dauert es leider oft länger, bis HPP diagnostiziert wird. HPP ist nicht heilbar, aber behandelbar. Je nach vorliegender Symptomatik stehen verschiedene Therapieoptionen zur Verfügung. Mehr unter: https://alexion.de/therapiegebiete/seltene-stoffwechselerkrankungen/hypophosphatasie
Über Alexion
Alexion, AstraZeneca Rare Disease, engagiert sich seit mehr als 30 Jahren dafür, Patient:innen und Familien mit schweren seltenen Erkrankungen durch die Entwicklung und Bereitstellung lebensverändernder Medikamente zu unterstützen. Als Pionier hat Alexion die komplexe Biologie des Komplementsystems erstmals in innovative Therapien übersetzt und treibt mit einer vielfältigen Pipeline neue Behandlungsmöglichkeiten voran, insbesondere für Krankheitsbereiche mit hohem medizinischem Bedarf. Als Teil von AstraZeneca baut Alexion seine internationale Präsenz stetig aus, um immer mehr Patient:innen weltweit zu erreichen. Der Hauptsitz befindet sich in Boston, USA.
Über AstraZeneca
Die AstraZeneca GmbH ist die deutsche Tochtergesellschaft des britisch-schwedischen Pharmaunternehmens AstraZeneca PLC. AstraZeneca (LSE/STO/Nasdaq: AZN) ist ein globales, wissenschaftsorientiertes biopharmazeutisches Unternehmen, das sich auf die Erforschung, Entwicklung und Vermarktung von verschreibungspflichtigen Medikamenten in den Bereichen Onkologie, seltene Krankheiten und Biopharmazeutika, einschließlich Herz-Kreislauf, Nieren und Stoffwechsel sowie Atemwege und Immunologie, konzentriert. AstraZeneca mit Sitz in Cambridge, Großbritannien, ist in über 125 Ländern tätig. Die innovativen Medikamente des Unternehmens werden von Millionen von Patient:innen weltweit eingesetzt. Weitere Informationen auf astrazeneca.de.
Referenzen
1. Fachinformation Strensiq®, Stand Juni 2021.
2. Nunes ME. Hypophosphatasia. In: GeneReviews® – NCBI Bookshelf, https://www.ncbi.nlm.nih.gov/books/NBK1150/ (Zugriff zuletzt am 28.07.2025).
3. Kishnani PS et al. Mol Genet Metab. 2017; 122(1–2):4–17.
4. Weber TJ et al. Metabolism. 2016; 65(10):1522–1530.
5. Rockman-Greenberg C. Pediatr Endocrinol Rev. 2013; 10:380–388.
6. Rush ET et al. Orphanet J Rare Dis. 2019; 14(1):201.
7. Whyte MP. Hypophosphatasia: Nature’s Window on Alkaline Phosphatase Function in Humans. In: Bilezikian JP et al. Principles of Bone Biology. 2. Auflage, San Diego, Academic Press. 2008; 1573–1598.
8. Dahir KM et al. Front Endocrinol. 2023; 14:1138599.
9. Martos-Moreno GÁ et al. Horm Res Paediatr. 2024;97(3):233-242.
10. Dahir KM et al. Orphanet J Rare Dis. 2022; 17(1):277.
11. Jakob F, Hofmann C, Girschick H, Seefried L. Diagnostik und Management der Hypophosphatasie. 1. Auflage, Bremen, UNI-MED Verlag AG, 2017.
12. Hoffman C et al. Clinic Rev Bone Miner Metab. 2013; 11:60–70.
13. Högler W et al. BMC Musculoskelet Dis. 2019; 20(1):80.
14. Whyte MP et al. N Engl J Med. 2012; 366(10):904-913.
15. Mohn A et al. Acta Paediatr. 2011; 100(7):e43-e46.
16. Mornet E et al. Hypophosphatasia. In: Pagon RA et al. GeneReviews. Seattle, WA: University of Washington, Seattle; 1993.
17. Hofmann CE et al. J Clin Endocrinol Metab. 2019; 104(7):2735–2747.
18. Scott LJ. Drugs. 2016; 76(2):255–262.
19. Whyte MP et al. Lancet Diabetes Endocrinol. 2019; 7(2):93–105.
20. Seefried L et al. Bone. 2023; 175:116856.
21. Genest F et al. JBMR Plus. 2020; 4(9):e10395.
22. Kishnani PS et al. Orphanet J Rare Dis. 2024; 19:109.
23. Whyte MP et al. N Engl J Med.. 2012; 366(10):1–47.
24. Whyte MP et al. JCI Insight. 2016;1(9):e85971.
25. Whyte MP et al. Poster presented at: 13th International Congress of Inborn Errors of Metabolism; September 5–8, 2017; Rio de Janeiro, Brazil.
26. Kishnani PS et al. Bone. 2019; 121:149–162.
27. Whyte MP et al. Bone. 2016; 93:125–138.
28. Ott SM. Clin J Am Soc Nephrol. 2008; 3:S151–S156.
29. Whyte MP et al. J Clin Endocrinol Metab. 2016; 101(1):334–342.